Genel Bakış
FOXG1 sendromu, beynin ön bölümlerinin gelişimini yöneten FOXG1 genindeki değişimlere bağlı, ağır seyirli bir nörogelişimsel hastalıktır. Geçmişte "konjenital Rett varyantı" olarak anılmıştır; bugün ayrı bir hastalık olarak tanımlanır ve kız-erkek ayrımı gözetmez (gen 14. kromozomdadır).
Genetik Neden
FOXG1, ön beynin (korteks ve bağlantılarının) kuruluşunda görev alan bir gelişim genidir. Mutasyon ve delesyonlar hemen her zaman de novodur. Gen dozuna duyarlılık belirgindir: kayıp da, duplikasyon da (farklı tablolarla) hastalık yapar.
Klinik Belirtiler
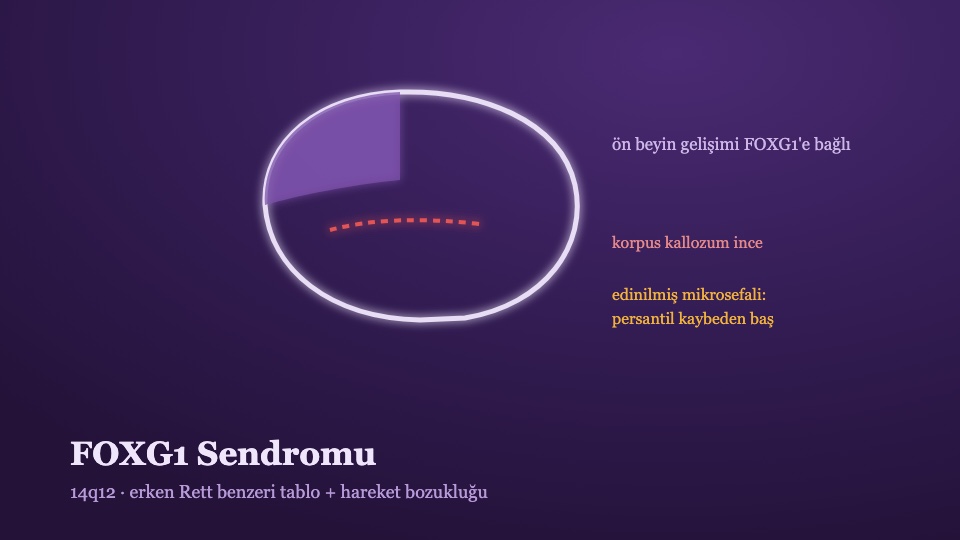
- İlk aylardan itibaren belirgin gelişimsel duraklama; edinilmiş mikrosefali (doğumda normal baş çevresinin izlemde geriye düşmesi)
- Ağır iletişim sınırlılığı; amaçlı el kullanımında zayıflık, el-ağız stereotipileri
- Hareket bozukluğu ön plandadır: kıvrandırıcı (korea benzeri) istemsiz hareketler, distoni
- Epilepsi sıktır ve erken başlayabilir; uyku bozuklukları ve huzursuzluk belirgindir
- MR'da sık bulgular: ön bölgelerde basitleşmiş kıvrım yapısı ve korpus kallozum incelmesi
Tanı
Rett'i andıran ama daha erken başlayan (ilk aylar) ve belirgin hareket bozukluğuyla giden tablolarda FOXG1 akla gelmelidir; tanı gen paneli/ekzom ile konur. MECP2 ve CDKL5 ile birlikte "Rett spektrumu" panellerinin standart üyesidir.
Tedavi ve Araştırmalar
- Tedavi bugün için destekleyicidir: nöbet kontrolü, hareket bozukluğuna yönelik ilaçlar, uyku düzenlemesi, beslenme ve iletişim destekleri.
- Gen tedavisi ve doz-düzeltme stratejileri klinik öncesi aşamada aktif biçimde çalışılmaktadır; uluslararası aile dernekleri doğal seyir çalışmalarını desteklemektedir.
Aileler İçin Not
Baş çevresinin düzenli ölçülüp persantil eğrisine işlenmesi basit ama güçlü bir izlem aracıdır: "persantil kaybeden baş", FOXG1 gibi tanıların ilk görünür izi olabilir.