Genel Bakış
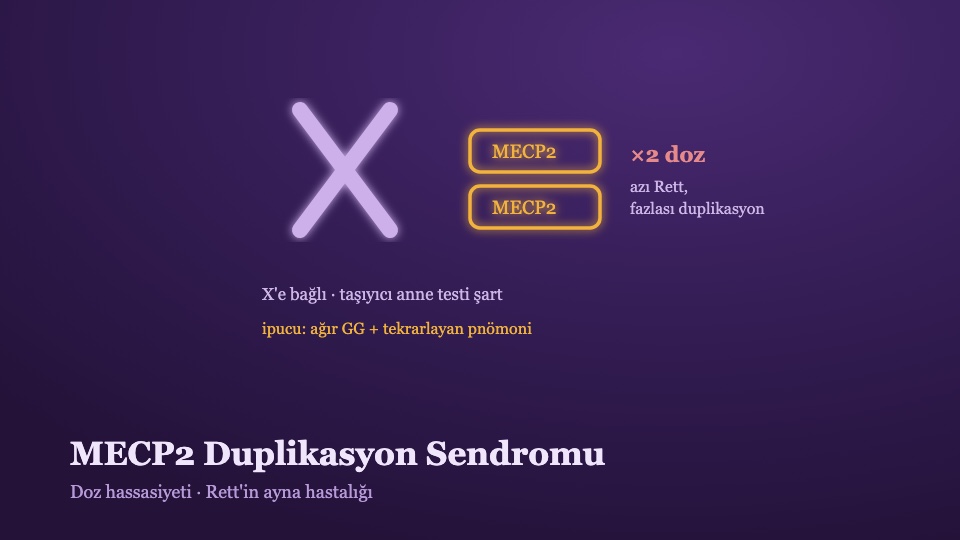
MECP2 duplikasyon sendromu, Rett sendromunun "ayna" hastalığıdır: Rett'te MECP2 işlevi azalırken, burada genin fazladan kopyası hastalığa yol açar. Ağırlıklı olarak erkek çocuklarda görülür ve gelişimsel gerilik + tekrarlayan akciğer enfeksiyonları birlikteliğiyle tanınır.
Genetik Neden
X kromozomundaki MECP2 bölgesinin duplikasyonu, MeCP2 proteininin aşırı üretimine yol açar — bu gen için hem azlık hem fazlalık zararlıdır (doz hassasiyeti). Duplikasyon çoğu zaman taşıyıcı anneden kalıtılır; taşıyıcı kadınlar X-inaktivasyonun koruması sayesinde genellikle belirtisizdir. Bu nedenle tanı sonrası anne testi ve genetik danışmanlık zorunlu adımdır (sonraki erkek gebeliklerde risk %50).
Klinik Belirtiler
- Bebeklikte hipotoni, emme güçlüğü ve motor basamaklarda gecikme
- Orta-ağır bilişsel etkilenme; konuşmanın hiç gelişmemesi ya da çok sınırlı kalması
- Tekrarlayan solunum yolu enfeksiyonları (bağışıklık işlev bozukluğuyla ilişkili) — hastaneye yatışların başlıca nedeni
- Epilepsi: sıklıkla ilerleyen yaşla eklenir ve dirençli olabilir
- Spastisite, bağırsak sorunları (kabızlık, reflü); bir kısmında kazanılmış becerilerde gerileme
Tanı
Mikroarray ya da MLPA ile duplikasyon gösterilir; ekzom tabanlı kopya sayısı analizleri de yakalayabilir. "Erkek çocuk + ağır GG + sık pnömoni" üçlüsünde özellikle düşünülmelidir.
Tedavi ve Araştırmalar
- Bugünkü tedavi destekleyicidir: enfeksiyonların erken ve kararlı tedavisi, aşıların eksiksiz yapılması, solunum fizyoterapisi, nöbet ve beslenme yönetimi.
- Araştırma ufku: Fazla MeCP2'yi azaltmayı hedefleyen antisens oligonükleotid yaklaşımları hayvan modellerinde tabloyu geri döndürmüş olup insan çalışmalarına taşınma aşamasındadır — alan, "doz düzeltme" tedavilerinin öncü örneklerindendir.
Önemli Mesaj
Aynı genin azı Rett, fazlası duplikasyon sendromu yapar: nörogenetikte amaç yalnız geni değil, dozu da doğru yere getirmektir. Taşıyıcı anne testi atlanmamalıdır.